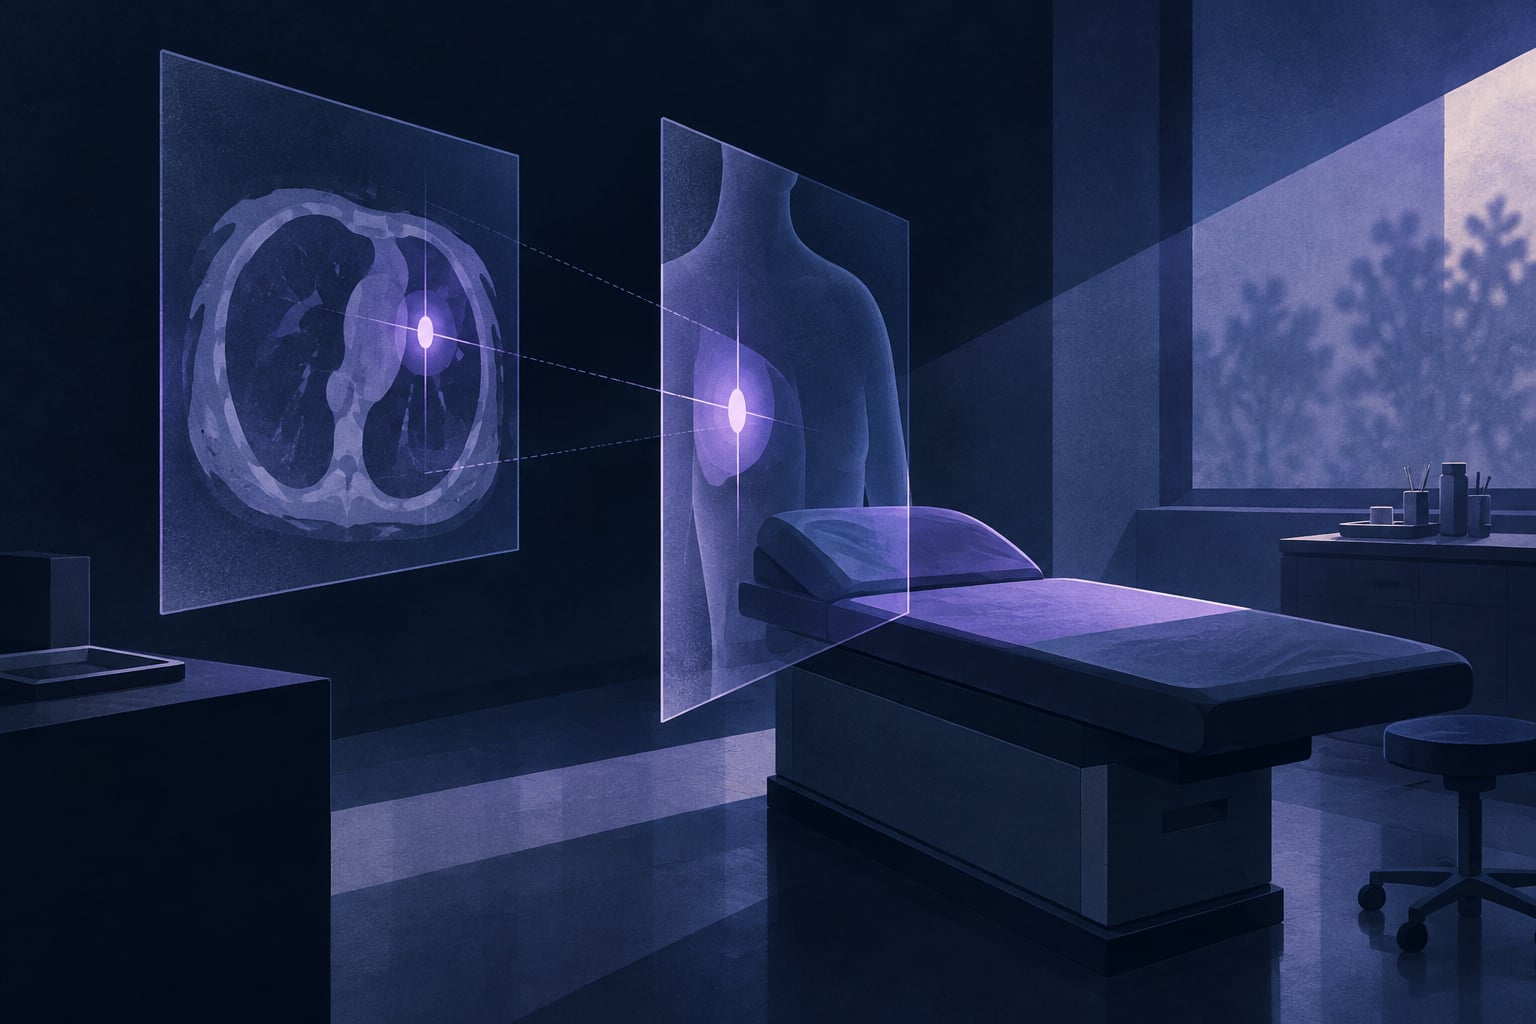
スウェーデンのMASAI無作為化試験は、AIが支援するマンモグラフィ検診の流れを、従来の二重読影の流れと比較した。AIは振り分けと検出を支援し、医師も読影に関与した。
2025年に発表された解析では、AI群では1,000人当たり6.4例のがんが検出され、対照群では5.0例だった。これは検診時点での検出について答える結果である。同研究は、定期検診の間に診断される中間期がんを観察するため、その後の追跡も継続した。MASAI 2025年研究
2026年に発表された主要結果では、AI群の中間期がん率は1,000人当たり1.55例、対照群は1.76例であり、研究で事前に定められた非劣性の判定を満たした。両群の点推定値には差があるものの、この研究は中間期がんの有意な減少も、死亡率の低下も証明していない。MASAI 2026年研究要旨
同じ試験でも、異なる段階で異なる問いに答える。検診時にどれだけ多くのがんを見つけたかと、次の検診までに何人ががんと診断されたかには、異なるデータを待つ必要がある。医療AIの導入を準備するチームにとって、この待つこと自体が検証の一部である。スウェーデンの流れと結果が台湾に適用できるかも、別途評価する必要がある。
『2026年バイオテクノロジー産業白書』の145〜151頁はデジタルヘルスの発展を整理し、361〜363頁はAIのガバナンスと応用を扱う。こうした取り組みが病院に入れば、結局は導入後に何が変わったのかを問うことになる。
一枚の性能表だけでは答えられないこと
モデルの感度、特異度、その他の性能指標は、特定の試験条件での問いには答えられる。病院が採用を決めるには、その試験条件が予定用途にどれだけ近いかも知る必要がある。
画像読影を支援する場合を考えると、ツールは疑わしい位置を示すために使われることもあれば、読影の順序を整えるために使われることもある。どちらも画像に関わるが、業務の流れへの影響は異なる。検証の前に、ツールがどの段階に介入し、従来の方法が何であるかを明確にしておくべきである。
比較対象も明確でなければならない。研究がモデルと既存のある注釈群を比較しているなら、医師が使った後により速く業務を終えられるかには直接答えられない。操作時間だけを記録しても、患者の健康上の結果が改善したかを判断するには足りない。指標にはそれぞれの用途があり、重要なのは結論を証拠より遠くへ進ませないことである。
したがって、「医療の質を高める」という言葉には問いを重ねる必要がある。ケアのどの部分が改善するのか、どの患者に適用できるのか、従来の方法と比べて何が異なるのか。病院は一枚の性能比較表だけで、使い方を決めることはできない。
米国FDA、カナダ保健省、英国MHRAが共同で示したグッド・マシン・ラーニング・プラクティスの原則は、人とAIのチームとしての性能を重要な点に挙げている。三機関によるグッド・マシン・ラーニング・プラクティス原則
医師が自分の判断と異なる提示に出会ったとき、確認するにはどの情報が必要か。毎回別のシステムを開いて探さなければならないなら、その追加操作も評価に入れるべきである。提示を理解しやすいかも、実際に使う人に試してもらわなければ分からない。
導入は仕事の配分を変えることもある。たとえば、あるツールが医師による高リスク症例の優先処理を助ければ、その後の確認や連絡の必要は変わりうる。省けた時間に別の新しい業務が伴うかは、実際の現場で測定して初めて分かる。
現場の人が困難を報告できた後にも、それを処理する人が必要である。そうでなければ、毎日数分余分にかかる操作上の問題が残り続け、最後には利用者が自らシステムを迂回することになりかねない。
更新後も、元の証拠は当てはまるのか
病院の設備、対象患者集団、業務の方法は変わりうる。ソフトウェア自体も更新される。したがって導入時の検証は、その後の追跡につながり、元の性能がなお成り立つことを確かめる必要がある。
FDAは2025年に、AIを用いる医療機器ソフトウェア機能のライフサイクル管理に関するガイダンス案を公表し、継続的な性能モニタリングなどを論じた。2026年9月時点でも文書は草案とされ、管理に関する助言と議論の方向性を示すものである。FDA 2025年ガイダンス案
病院と開発者は、どの変化を点検するか、問題が見つかった場合に誰が停止を判断するかをあらかじめ決める必要がある。追跡の閾値は製品の用途とリスクに応じて設計すべきで、すべてのツールに適する一つの数値はない。
バージョンも追跡可能でなければならない。同じ製品名でも、更新前後ではモデルや設定が異なることがある。成果報告にバージョンと使用条件が記録されていなければ、次のチームは、自分たちが採用するものが当時検証された取り決めと同じかを判断しにくい。
臨床上の性能、日常の運用保守、支払いの仕組みは、導入時にそれぞれ別に答えるべき問いである。一つの研究が性能を支持しても、病院が統合と支援を整えたことにはならない。製品の許可を得たことから、特定サービスが台湾の全民健康保険で給付されると直接推定することもできない。
費用をソフトウェアのライセンスだけで計算すれば、病院側で新たに生じる仕事を見落とすかもしれない。ツールがどれだけ時間を省くかは、利用のために費やす時間と合わせて見る必要がある。
試用が終わっても、ソフトウェアは残るかもしれない。ともに残る保守、追跡、教育訓練を誰が担い、費用をどこから出すのかは、試用の前から話し始めるべきである。
出典:『2026年バイオテクノロジー産業白書』、経済部産業発展署、2026年8月、印刷頁145〜151、361〜363。MASAIの原著研究および規制当局文書は本文中のリンクを参照。業務の流れ、調達、追跡の取り決めは著者の分析である。
- モデルの性能
指定したデータと課題で、どのような結果が得られるか。
- 臨床での使用
病院の業務に組み込むと、患者や働き方に何が起きるか。
- 継続的な性能モニタリング
利用環境やバージョンが変わったとき、誰が問題を追跡し対応するか。
異なる段階の検証課題を示す図であり、特定のシステムが検証を通過したことは意味しない。非劣性、優越性、死亡率の改善も別々に判断する必要がある。
💬 コメント
読み込み中...