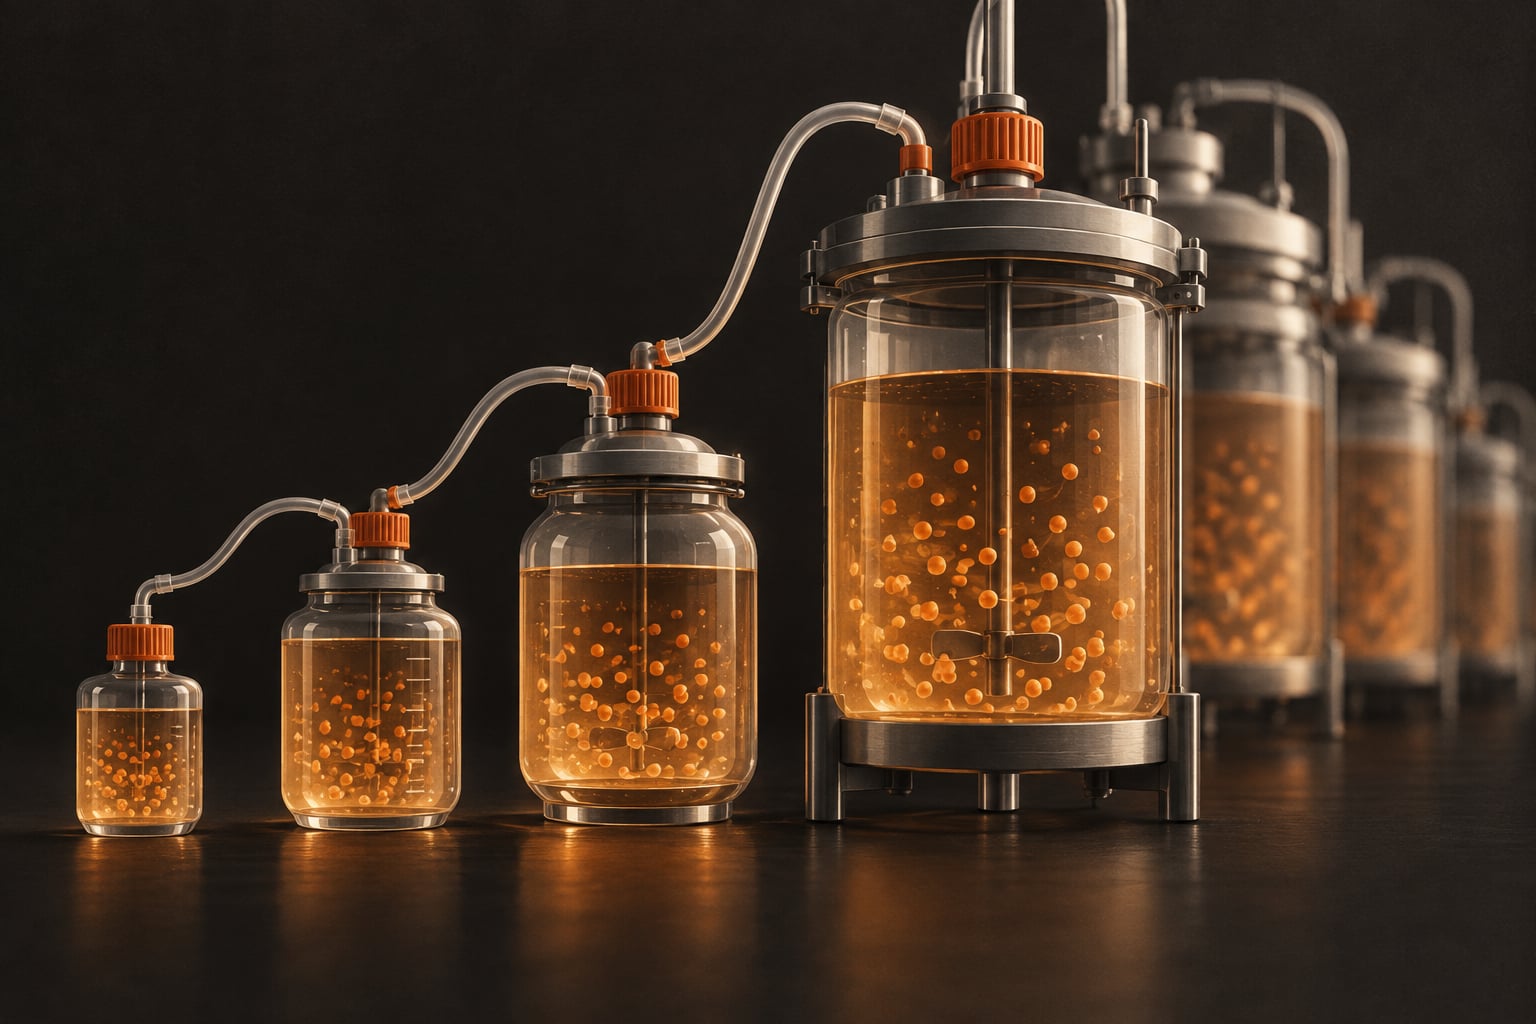
2026 年 5 月,日本 CellFiber 公告与台湾乐迦再生科技的合作进度,表示乐迦运用其技术,建立脐带来源间质干细胞的商用规模制程,并以符合 GMP 要求的制程建置描述成果。CellFiber 公司公告
公告谈的是制程与自动化的投入。其中的 GMP 表述来自公司,仍需另看独立查核或主管机关认定;它也没有提供特定产品的疗效或市场销售证据。
这类合作有一个我想多看一点的地方:技术交给另一个团队生产时,除了设备和操作文件,还有哪些东西必须一起交过去?
《2026 生技产业白皮书》第 143–144 页整理国内企业的制造与 CDMO 布局,第 212 页则提到药技中心建置细胞培养制程平台与功能性验证系统的方向。这些投入都会碰到同一项工作:确认每一批产品符合预定质量要求。
细胞产品的开发与制造,需要理解原材料和制程如何影响产品特性。FDA 的细胞治疗产品特性研究,也把供者差异、培养条件及相关质量评估列为研究课题。FDA 细胞治疗产品特性研究
扩大培养时,团队要判断哪些条件值得监测、变化到什么程度需要处理,也得留下足够记录,让没有参与操作的人理解当时发生了什么。
效价测的是什么
活细胞的数量或存活比例,能提供产品状态的信息。但要评估产品与预期作用相关的生物活性,还涉及效价测试,也就是 potency testing。
FDA 的 2011 年细胞与基因治疗产品效价指引,强调测试需要依产品特性发展,没有一套可直接适用所有产品的通用测试或验收标准。FDA 效价测试指引
团队要先理解产品希望保有的功能,再建立有意义的测量方法。测得出一个数字,和这个数字足以反映所关心的功能,仍需要证据连接。
效价也不能直接等同于病人得到的临床疗效。前者是产品质量评估的一部分,后者需要相应的临床证据。把两者混在一起,容易让实验室结果承担它还无法回答的问题。
光把测试方法交出去还不够。接手的人需要理解,为什么测这个项目,数值变动可能代表什么。这些判断如果仍只留在原团队,技术移转就还没有做完。
制程换了,哪些数据还能用
扩产可能涉及更换设备、场地或操作方式。这些改变如果影响产品特性,就需要评估变更前后能否维持所需的可比性,不能只因为产品名称相同,就假定既有证据完全适用。
FDA 在 2023 年公布的细胞与基因治疗制造变更及可比性指引草案,讨论如何评估制造变更的影响。截至 2026 年 9 月,此文件仍为草案,可用来理解监管机关对制造变更提出的评估思路。FDA 制造变更与可比性指引草案
可比性也不是要求变更前后每个测量值完全相同,而是以适当数据评估差异及其意义。需要做到什么程度,应依产品、变更内容与开发阶段判断,并与适用的监管要求衔接。
比较所需的数据,最好在变更之前就开始准备。若原制程没有留下足够基准,等新设备运转后才回头寻找比较数据,选择就会受限。等到最后验收,未必还有办法补回当初没留下的数据。
交给另一个团队之后
CDMO,也就是受托开发暨制造服务,可以承接制程开发、分析与生产中的不同工作。实际分工仍取决于合约与能力,不能因为使用同一个名称,就假定每家公司提供相同服务。
操作步骤写得出来,还有一些判断需要交代:哪些差异可以接受,出现偏差后如何调查,重要原料更换时要通知谁,都需要双方能共同理解。
报价之外,数据能否交付也值得放进合约讨论。委托方能取得哪些原始记录,分析方法如何交接,以及将来换合作伙伴时能否带走必要数据,都会影响长期选择。
产品离开工厂,仍需要经过保存、运送与接收。对细胞产品而言,这些条件应纳入产品开发与质量评估;具体可接受的时间、温度和操作方式,必须回到个别产品的验证数据。
医疗端也需要知道如何接收。如果制造端与使用端对准备时间、文件或处理方式理解不同,即使工厂完成了生产,整体交付仍可能遇到问题。这类交接情境,值得在供应流程确立之前先行演练。
扩产的进度有厂房和产能可以看。比较难从公告读到的,是新团队遇到一批不符合要求的产品时,能不能查清原因,再把下一批做好。这也是我想继续追踪的制造能力。
数据来源:《2026 生技产业白皮书》,经济部产业发展署,2026 年 8 月,印刷页 143–144、212;FDA 文件与公司公告如文中链接。公司进度依其公开公告叙述;制造合作的评估问题为作者分析。
- 保留比较基准
原制程的条件、测试方法与记录。
- 评估制程变更
判断设备、场地或操作改变的影响。
- 完成交接
让新团队理解判读、偏差处理与交付条件。
依本文制造与技术移转论点整理。效价属质量评估的一部分,不等同于病人的临床疗效。
💬 留言讨论
加载中...